ヒトゲノムの未解明領域「セントロメア」の大規模解析が実現 世界中に蓄積されたゲノムデータを活用し、がんなどの疾患研究を加速
発表のポイント
-
これまで、ヒトゲノムの未解明領域とされ、大規模解析が困難であったヒト染色体「セントロメア」について、既存のショートリード全ゲノム解析(WGS)データを活用して解析できる新しい手法を開発しました。
-
開発した新手法で、世界3,332人のショートリードWGSデータを解析し、セントロメアにも人類集団ごとの多様なタイプが存在することを明らかにしました。
-
さらに、脳腫瘍(乏突起膠腫)を解析した結果、セントロメアの個人差が、乏突起膠腫に特徴的な染色体異常の形成に関係する可能性を示しました。
-
本研究により、世界中に蓄積されたショートリードWGSデータを活用してセントロメアを大規模に調べることが可能となり、がんをはじめとするさまざまな疾患とセントロメアとの関係の解明が期待されます。
概要
国立研究開発法人国立がん研究センター(理事長:間野 博行、東京都中央区)研究所 ゲノム解析基盤開発分野長の白石友一らの研究グループは、京都大学、名古屋大学をはじめとする国内外の研究機関との共同研究により、これまで、ヒトゲノムの未解明領域とされ、大規模な解析が困難であったヒト染色体の「セントロメア」について、ショートリード全ゲノム解析(WGS)データから個人ごとのタイプを推定する手法を開発しました。
セントロメアは、染色体の中央部分に位置し、細胞分裂の際に紡錘糸が結合して染色体を二つの細胞へ正確に分配するために不可欠な領域です。しかし、セントロメアは同じようなDNA配列が長く繰り返しているため、一般的なゲノム解析では詳しく調べることが難しく、これまで十分な解析が行われてきませんでした。近年、長いDNA配列を読み取るロングリードシークエンスによって詳細な解析が可能になってきましたが、多くのDNA量を必要とし、シークエンスコストも高いため、数千人、数万人規模の研究に用いることは困難でした。
研究グループは、よく似た配列が繰り返すセントロメアの中にも、タイプによって異なる短いDNA配列があることに着目し、この短いDNA配列を目印として、セントロメアを配列や構造が似たタイプに分類しました。この原理を利用し、ショートリードWGSデータからセントロメアのタイプを推定するソフトウェア「ascairn(エーエスケルン)」を開発しました。
開発した新手法によって、世界各地の3,332人のゲノムデータを解析した結果、セントロメアには多様なタイプがあり、個人差のほかに地域や集団による違いがあることが分かりました。さらに、脳腫瘍の一種である乏突起膠腫を解析した結果、乏突起膠腫に特徴的な「1p/19q共欠失」という染色体異常の形成に、セントロメアの個人差が関連することを示しました。
本研究により、世界中ですでに蓄積されているショートリードWGSデータを活用して、セントロメアを大規模に調べることが可能になります。今後、人類のゲノムの多様性に加え、がんをはじめとする疾患で染色体異常が生じる仕組みの解明につながることが期待されます。
本研究は、国立がん研究センター研究所 ゲノム解析基盤開発分野長 白石友一、京都大学大学院医学研究科 腫瘍生物学講座 教授 小川誠司(兼:同高等研究院ヒト生物学高等研究拠点(WPI-ASHBi)主任研究者)、助教 越智陽太郎、京都大学高等研究院 ヒト生物学高等研究拠点(WPI-ASHBi) 特定准教授 辻村太郎、京都大学iPS細胞研究所 未来生命科学開拓部門 教授 山本拓也 (兼:同高等研究院ヒト生物学高等研究拠点(WPI-ASHBi)主任研究者)、名古屋大学大学院医学系研究科 脳神経外科学 教授 齋藤竜太らによる、国内外の研究機関との共同研究です。
本研究成果は、米国科学誌「Cell」に米国東部時間2026年10月13日(日本時間2026年10月14日)に掲載されました。
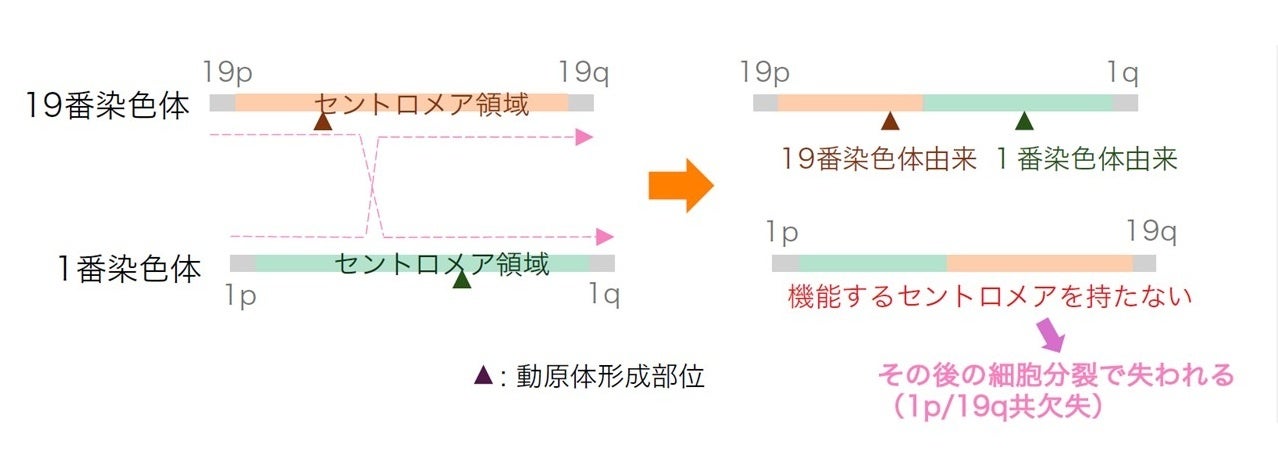
1番染色体と19番染色体はセントロメア内部で転座し、その後、一方の染色体が失われることで1p/19q共欠失が形成されます。動原体形成領域からセントロメア端までの「転座が起こり得る範囲」には個人差があり、この範囲が長いハプログループほど転座に関与しやすいことが示されました。
すべての画像
